KEYTRUDA® beim rezidivierenden/refraktären cHL
Pembrolizumab ist als Monotherapie zur Behandlung des rezidivierenden oder refraktären klassischen Hodgkin-Lymphoms bei Kindern und Jugendlichen ab 3 Jahren und Erwachsenen angezeigt nach Versagen einer autologen Stammzelltransplantation (auto-SZT) oder nach mindestens zwei vorangegangenen Therapien, wenn eine auto-SZT nicht in Frage kommt. (1)
Die zulassungsrelevante Phase-III-Studie KEYNOTE-204 untersuchte die Wirksamkeit und Sicherheit des PD-1-Inhibitors KEYTRUDA® (Pembrolizumab) zur Behandlung von erwachsenen Patienten mit rezidivierendem oder refraktärem klassichen Hodgkin-Lymphom (R/R cHL) im Vergleich zu Brentuximab Vedotin. Die Studie umfasste 304 Patienten mit rezidivierendem oder refraktärem klassischen Hodgkin-Lymphom. Für die Zulassung relevant waren die Daten einer Subpopulation von Patienten mit Progress nach einer autologen Stammzelltransplantation (auto-SZT) (n = 112) und Patienten mit bereits mindestens zwei vorangegangenen Therapien, die für eine auto-SZT nicht geeignet waren (n = 137). (1)
KEYNOTE-204 – die wichtigsten Ergebnisse auf einen Blick
Die zulassungsrelevante Interimsanalyse der KEYNOTE-204-Studie mit einer medianen Nachbeobachtungszeit von 2 Jahren (Zeit von der Randomisierung bis zum Datenschnitt am 16. Januar 2020) zeigte bei der Subpopulation von Patienten mit R/R cHL nach Versagen einer Stammzelltransplantation vor Studienaufnahme oder nach Versagen von 2 oder mehr vorhergehenden Therapien und bei Nichteignung für eine auto-SZT (n = 249): (1, 2)
- Eine 34 %ige Reduktion des Progressions- oder Mortalitätsrisikos unter KEYTRUDA® im Vergleich zur Brentuximab Vedotin-Therapie (Hazard Ratio [HR] = 0,66; 95 % Konfidenzintervall [KI]: 0,47–0,92). (1)
- Ein medianes progressionsfreies Überleben (PFS) von 12,6 Monaten (95 %-KI: 8,7–19,4) unter KEYTRUDA® gegenüber 8,2 Monaten (95 %-KI: 5,6–8,8) unter Brentuximab Vedotin. (1)
- Eine Gesamtansprechrate (ORR) von 65 % (95 %-KI: 56,3–73,6) für die Behandlung mit KEYTRUDA® im Vergleich zu 54 % (95 %-KI: 45,3–63,3) für die Brentuximab Vedotin-Therapie (1)
- Eine mediane Ansprechdauer (DOR) von 20,5 Monaten (Spanne: 0,0+ bis 33,2+) unter KEYTRUDA® im Vergleich zu 11,2 Monaten unter Brentuximab Vedotin (Spanne: 0.0+ bis 33,9+) (1)
- In der Gesamtstudienpopulation traten Nebenwirkungen von Grad 3 bis 5 bei 20 % der Patienten unter KEYTRUDA® und bei 25 % der Patienten im Brentuximab Vedotin-Arm auf. (2)
Studiendesign
Die KEYNOTE-204 (NCT02684292) ist eine randomisierte, offene, aktiv-kontrollierte Phase-III-Studie, die 304 erwachsene Patienten mit rezidivierendem oder refraktärem cHL einschloss. Die Teilnehmer wurden 1:1 randomisiert und wurden folgenden Behandlungsarmen zugeteilt:
• KEYTRUDA® 200 mg intravenös alle drei Wochen.
• Brentuximab Vedotin 1,8 mg/kg intravenös alle drei Wochen. (1)
Die Randomisierung erfolgte stratifiziert nach vorheriger auto-SZT (ja vs. nein) und Krankheitsstatus nach der Erstlinientherapie (primär refraktär vs. Rezidiv weniger als 12 Monate vs. Rezidiv 12 oder mehr Monate nach Abschluss der Therapie) (1)
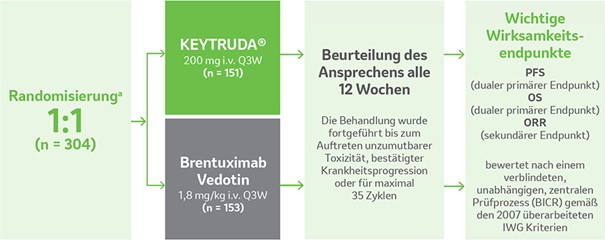
Grafik modifiziert von MSD nach Daten von Kuruvilla et al., 2021. (2)
Ausschlusskriterien
Von der Teilnahme an der Studie ausgeschlossen waren Patienten mit: (1)
• aktiver, nicht-infektiöser Pneumonitis
• einer allogenen Stammzelltransplantation innerhalb der letzten 5 Jahre (oder > 5 Jahre, aber mit Symptomen einer Graft-versus-Host-Disease (GVHD))
• aktiver Autoimmunerkrankung
• einer Erkrankung, die eine Immunsuppression erforderte
• einer Infektion, die eine systemische Therapie erforderte
Studienendpunkte
Primäre Wirksamkeitsendpunkte (1):
• Progressionsfreies Überleben (PFS) bewertet nach verblindeten, unabhängigen und zentralen Prüfprozess [BICR] gemäß den 2007 überarbeiteten IWG Kriterien.
• Gesamtüberleben (OS; wird erst zu einem späteren Analysezeitpunkt ausgewertet)
Wichtiger sekundärer Wirksamkeitsendpunkt (1, 2):
• Gesamtansprechrate (ORR) (2) mittels BICR gemäß den 2007 überarbeiteten IWG Kriterien bewertet
Exploratorischer Wirksamkeitsendpunkt:
• Dauer des Ansprechens (DOR) (1,2)
Baseline-Patientencharakteristika der Subpopulation
Die 249 Patienten der zulassungsrelevanten Subpopulation mit Patienten nach Versagen einer Stammzelltransplantation vor Studienaufnahme oder nach Versagen von 2 oder mehr vorhergehenden Therapien und bei Nichteignung für eine auto-SZT waren zu Beginn der Studie wie folgt charakterisiert: (1)
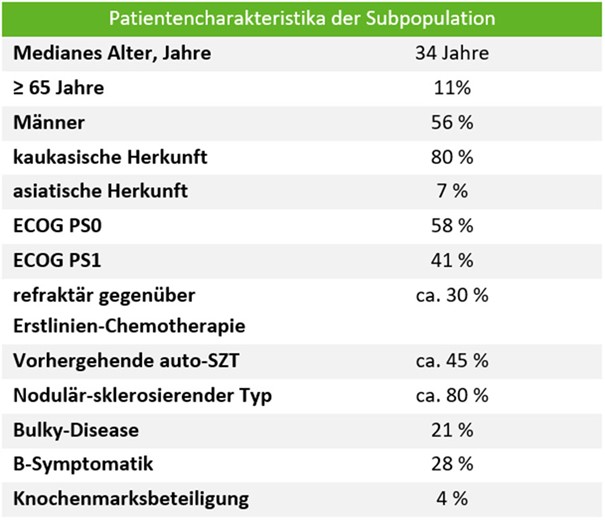
Tabelle modifiziert von MSD nach Daten der Fachinformation KEYTRUDA® (1)
Ergebnisse der zulassungsrelevanten Analyse
Primärer Endpunkt
34 %ige Reduktion des Krankheitsprogress- oder Mortalitätsrisikos unter KEYTRUDA®-Monotherapie im Vergleich zu Brentuximab Vedotin. (1)
Die Zulassung von KETRUDA® für die Behandlung des R/R cHL ist auf eine Subpopulation der KEYNOTE-204-Studie beschränkt. Diese Subpopulation schloss insgesamt 249 Patienten ein: Nach Versagen einer auto-SZT (n = 112) oder nach Versagen von zwei oder mehr vorangegangenen Therapien und Nichteignung für eine auto-SZT (n = 137). (1) Relevant für die Indikationserweiterung war die finale Analyse für den primären Endpunkt des progressionsfreien Überlebens (PFS) nach einer medianen Nachbeobachtungszeit von 2 Jahren. (2)
In der zulassungsrelevanten Subpopulation zeigte sich in dieser Analyse:
- eine Risikoreduktion des Krankheitsprogress oder Todes um 34 % (Hazard Ratio [HR]*: 0,66; 95 %-Konfidenzintervall [KI]: 0,47–0,92) im KEYTRUDA®-Studienarm gegenüber dem
Brentuximab Vedotin-Studienarm. (1) - ein medianes PFS von 12,6 Monaten (95 %-Konfidenzintervall [KI]: 8,7–19,4) unter KEYTRUDA® verglichen mit 8,2 Monaten (95 %-KI: 5,6–8,8) im Studienarm mit Brentuximab Vedotin. (1)
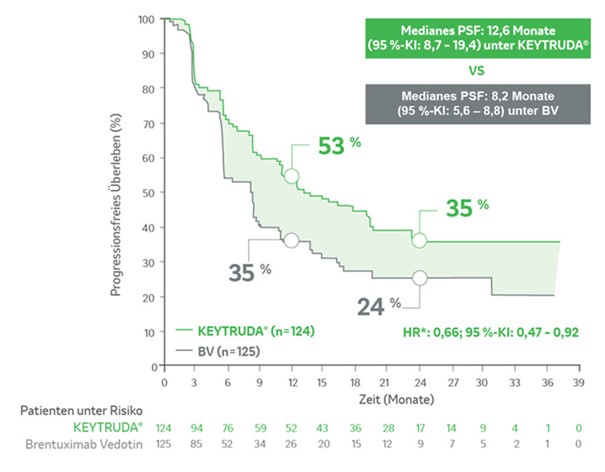
Grafik modifiziert von MSD nach Daten der Fachinformation KEYTRUDA®. (1)
Die formale Auswertung des zusätzlichen primären Wirksamkeitsendpunktes des Gesamtüberlebens (OS) ist für spätere Analysezeitpunkte vorgesehen. Zu diesem Zweck wird die KEYNOTE-204-Studie weiter fortgeführt.
Sekundärer Endpunkt Gesamtansprechrate (ORR)
Weiterhin zeigten sich in der zulassungsrelevanten Subpopulation mit Patienten nach Versagen einer Stammzelltransplantation vor Studienaufnahme oder nach Versagen von 2 oder mehr vorhergehenden Therapien und bei Nichteignung für eine auto-SZT nach einer medianen Nachbeobachtungszeit von 2 Jahren folgende Ergebnisse:
• Eine ORR‡ von 65 % (95 %-KI: 56,3–73,6) bei der Behandlung mit KEYTRUDA® im Vergleich zu 54 % (95 %-KI: 45,3–63,3) unter Brentuximab Vedotin (1)
• 27 % der Patienten zeigten ein vollständiges Ansprechen (CR) im KEYTRUDA®-Arm vs. 22 % im Brentuximab Vedotin-Arm. (1)
• 39 % der Patienten wiesen ein partielles Ansprechen (PR) unter KEYTRUDA®-Monotherapie auf gegenüber 33 % unter Brentuximab Vedotin. (1)
Exploratorischer Endpunkt Dauer des Ansprechens (DOR)
Die mediane Dauer des Ansprechens (DOR) lag in der Subpopulation mit Patienten mit R/R cHL nach Versagen einer Stammzelltransplantation vor Studienaufnahme oder nach Versagen von 2 oder mehr vorhergehenden Therapien und bei Nichteignung für eine auto-SZT unter KEYTRUDA® bei 20,5 Monaten (95 %-KI: 0,0+ bis 33,2+) und bei 11,2 Monaten (95 %-KI: 0,0+ bis 33,9+) für die Brentuximab Vedotin-Therapie. (1) Basierend auf einer Kaplan-Meier-Schätzung betrug der Anteil der Patienten mit einer Ansprechdauer von ≥ 12 Monaten 61,7 % im KEYTRUDA®-Arm und 49 % im Brentuximab Vedotin-Arm. (1)
Ergebnisse der ITT-Gesamtpopulation
Die Zulassung von KEYTRUDA® bezieht sich nicht auf die ITT-Gesamtpopulation der KEYNOTE-204-Studie, sondern auf die Subpopulation von Patienten nach Versagen einer auto-SZT oder nach Versagen von zwei oder mehr vorangegangenen Therapien und Nichteignung für eine auto-SZT. (1)
Die Ergebnisse der zulassungsrelevanten Subpopulation waren konsistent mit der Auswertung für die aus 304 Patienten bestehende Intention-to-Treat (ITT)-Gesamtpopulation. Die initiale Analyse der KEYNOTE-204-Studie zeigte unter KEYTRUDA® nach einer medianen Nachbeobachtungszeit von 2 Jahren für die Gesamtpopulation der Patienten mit rezidivierendem oder refraktärem klassischem Hodgkin-Lymphom eine signifikante Verbesserung des PFS gegenüber dem Brentuximab Vedotin-Arm mit: (1)
- Einer 35 %igen Reduktion des Progressions- oder Mortalitätsrisikos unter KEYTRUDA® verglichen mit Brentuximab Vedotin (HR = 0,65; 95 %- KI: 0,48–0,88;einseitiger p-Wert = 0,0027). (1)
- Eine Gesamtansprechrate (ORR) von 66 % für die Behandlung mit KEYTRUDA® im Vergleich zu 54 % für die Brentuximab Vedotin -Therapie (p = 0,0225). (1)
Verträglichkeitsdaten
In der stark vorbehandelten Gesamtpopulation aller Patienten der KEYNOTE 204 Studie, die mindestens eine Dosis der Studienmedikation erhielten, zeigte sich das bekannte Sicherheitsprofil von KEYTRUDA® in der Monotherapie: (2)
- Nebenwirkungen jeglichen Grades traten bei 74 % der Patienten im KEYTRUDA®-Arm und bei 77 % der Teilnehmer unter Brentuximab Vedotin auf. (2)
- Nebenwirkungen von Grad 3 bis 5 wurden bei 20 % der Patienten unter KEYTRUDA® gegenüber 25 % der Patienten im Brentuximab Vedotin-Arm beobachtet. (2)
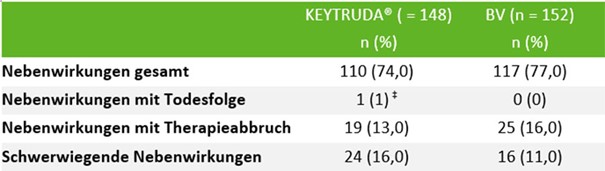
Tabelle modifiziert von MSD nach Daten von Kuruvilla J et al., 2020. (2)
‡ Pneumonie Grad 5; BV: Brentuximab Vedotin
Nebenwirkungen vom Grad 1-2, die bei mind. 5 % der Studienpopulation auftraten und alle Nebenwirkungen der Grade 3-5 sind in der folgenden Tabelle aufgelistet:
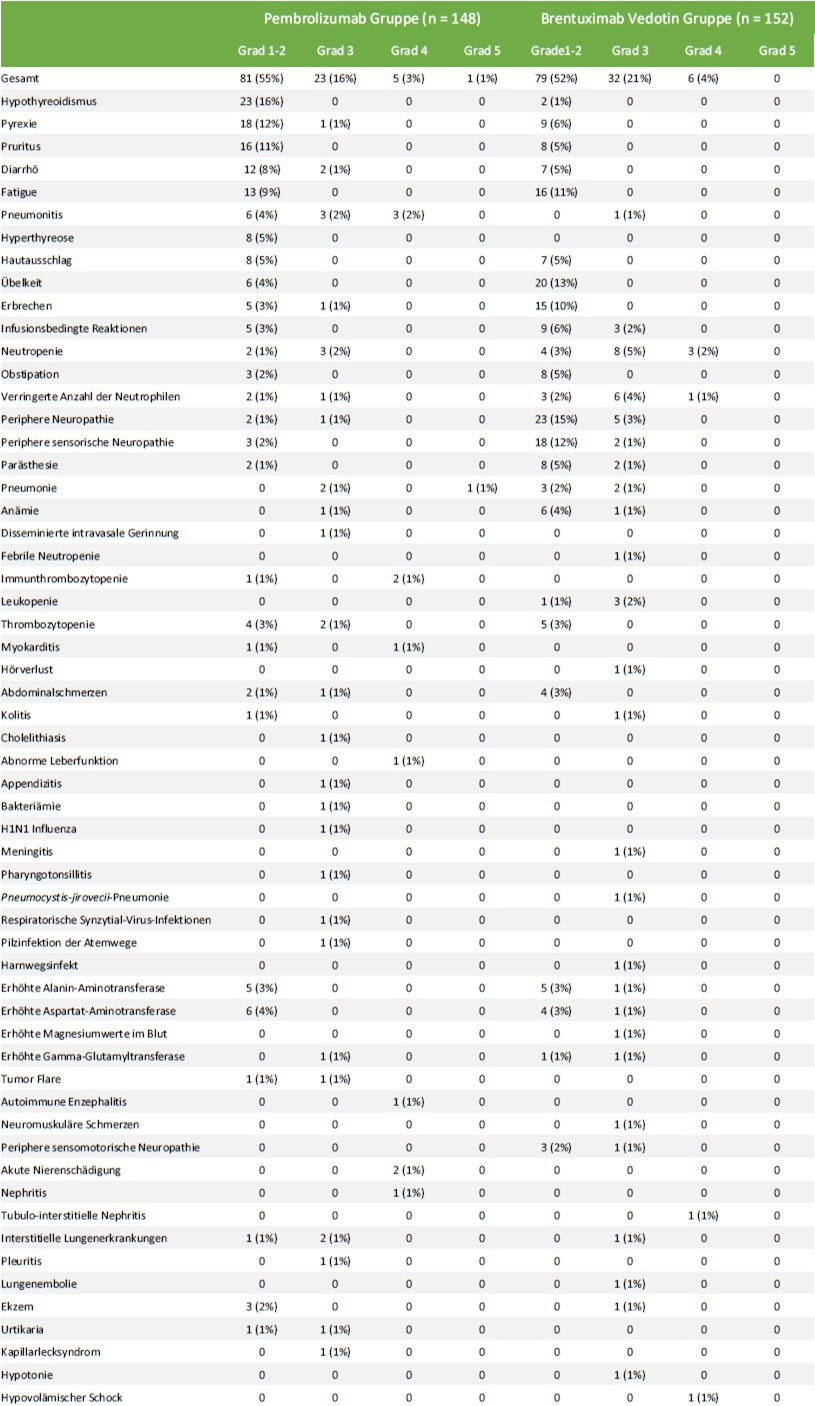
Tabelle modifiziert von MSD nach Daten von Kuruvilla J et al., 2020. (2)
Immunvermittelte unerwünschte Ereignisse jeglichen Grades traten bei 33 % der Patienten im KEYTRUDA®-Arm und 7 % der Patienten im Brentuximab Vedotin-Arm auf. Immunvermittelte unerwünschte Ereignisse vom Grad 3-5 traten bei 7 % der Patienten im KEYTRUDA®-Arm gegenüber 2 % der Patienten im Brentuximab Vedotin-Arm auf. (2)
Die häufigsten immunvermittelten unerwünschte Ereignisse jeglichen Grades unter KEYTRUDA® waren Hypothyreose, Pneumonitis und Hyperthyreose. (2)
Ergebnisse zur gesundheitsbezogenen Lebensqualität
Die gesundheitsbezogene Lebensqualität wurde in einer präspezifizierten, explorativen Analyse der KEYNOTE-204-Studie untersucht. Die Daten wurden dabei mit dem EORTC (European Organization for Research and Treatment of Cancer) QLQ-C30 (Quality of Life Questionnaire – Core 30) Fragebogen erfasst. (3)
Der validierte EORTC QLQ-C30 Fragebogen umfasst 30 Fragen, mit denen unter anderem (4):
- fünf funktionelle Dimensionen (körperliche Funktion, Rollenfunktion, kognitive Funktion, emotionale Funktion, Sozialfunktion)
- drei Symptom-Elemente (Erschöpfung, Erbrechen oder Übelkeit sowie Schmerz)
- sowie der allgemeine Gesundheitszustand (GHS) und die Lebensqualität (QoL) beurteilt werden.
Verbesserte gesundheitsbezogene Lebensqualität unter KEYTRUDA® im Vergleich zu Brentuximab Vedotin (3)
Nach einem Follow-up von 24 Wochen waren der allgemeine Gesundheitszustand sowie die Lebensqualität (EORTC QLQ-C30GHS/QoL) unter KEYTRUDA® im Vergleich zu Brentuximab verbessert. (3)
- Die Differenz (Least Square [LS] means) betrug 8,60 Punkte (95 %- KI: 3,89–13,31; nominaler zweiseitiger p-Wert = 0,0004). (3)
- Unter Brentuximab Vedotin verschlechterte sich der EORTC QLQ-C30 GHS/QoL Score im Vergleich zu Baseline. (3)
- Die Zeit bis zu Verschlechterung der Lebensqualität war bei der Behandlung mit KEYTRUDA® länger, als unter Brentuximab Vedotin. (3)
Die Ergebnisse zur gesundheitsbezogenen Lebensqualität müssen im Kontext des Studiendesigns der KEYNOTE-204-Studie mit der offenen Gabe der Studienmedikationen interpretiert werden und sind daher mit Vorsicht zu werten.
Erstmals pädiatrische Zulassung – Daten zu KEYNOTE-051
KEYNOTE-051: Datengrundlage für die pädiatrische Zulassung
Die Sicherheit der Anwendung von KEYTRUDA® als Monotherapie bei Jugendlichen und Kindern wurde in der Phase I/II-Studie KEYNOTE-051- untersucht. (1)
Die KEYNOTE-051-Studie schloss 161 Kinder und Jugendliche im Alter von 9 Monaten bis 17 Jahren mit fortgeschrittenem Melanom, Lymphom oder PD-L1-positiven, fortgeschrittenen, rezidivierenden oder refraktären soliden Tumoren ein. Sie erhielten KEYTRUDA® in der Dosierung 2 mg/kg alle 3 Wochen. (1) Bei den 22 Patienten mit klassischem Hodgkin-Lymphom hatten 86 % der Patienten zwei oder mehr vorhergehende Therapielinien und 91 % befanden sich im Erkrankungsstadium-III oder höher. (1)
In dieser Teilpopulation mit einem Alter von 11 – 17 Jahren (Median 15 Jahre) zeigte sich unter der Behandlung mit KEYTRUDA®:
• Eine objektive Ansprechrate (ORR) von 54,5 % (bewertet durch einen verblindeten, unabhängigen, zentralen Prüfprozess [BICR] gemäß den 2007 überarbeiteten IWG-Kriterien). (1)
• 1 (4,5 %) Patient zeigte vollständiges Ansprechen und 11 (50 %) Patienten zeigten partielles Ansprechen.
• die ORR bewertet mittels Lugano-2014-Kriterien lag bei 63,6 %.
• 4 (18,2 %) Patienten zeigten vollständiges Ansprechen und 10 (45,5 %) Patienten zeigten partielles Ansprechen. (1)
Das Sicherheitsprofil bei der Gesamtpopulation der untersuchten Kinder und Jugendlichen war mit dem bei erwachsenen Patienten unter KEYTRUDA® beobachteten Sicherheitsprofil im Allgemeinen vergleichbar. (1)
• Die häufigsten (bei mindestens 20 % der Kinder und Jugendlichen berichteten) Nebenwirkungen waren Fieber (33 %), Erbrechen (30 %), Kopfschmerzen (26 %), Abdominalschmerzen (22 %), Anämie (21 %), Husten (21 %) und Obstipation (20 %). (1)
• 76 (47,2 %) Patienten hatten eine oder mehrere Nebenwirkungen mit Schweregrad 3 bis 5. (1)
• 5 (3,1 %) Patienten hatten eine oder mehrere Nebenwirkungen mit tödlichem Ausgang. (1)
Die Datenlage wurde von der Europäischen Arzneimittel-Agentur als ausreichend erachtet, um die Aktivität von KEYTRUDA® bei pädiatrischen Patienten zu bestätigen und eine Extrapolation der Ergebnisse aus der Anwendung bei Erwachsenen zu erlauben. Bei dieser Entscheidung wurde berücksichtigt, dass das cHL bei pädiatrischen Patienten selten vorkommt und sich bei Patienten verschiedenen Alters eine konsistente Biologie der Erkrankung zeigt. (5)
Dosierung von KEYTRUDA®: (1)
- Für Erwachsene beträgt die empfohlene Dosierung entweder 200 mg KEYTRUDA® alle 3 Wochen oder 400 mg alle 6 Wochen als intravenöse Gabe über 30 Minuten.
- Bei Kindern und Jugendlichen ab 3 Jahren mit cHL sollte KEYTRUDA® als Monotherapie mit 2 mg/kg Körpergewicht (bis zu einem Maximum von 200 mg) alle 3 Wochen als intravenöse Gabe über 30 Minuten dosiert werden.
Anmerkungen
* Basierend auf dem „Stratified-Cox-Proportional-Hazardmodell“
‡ Basierend auf Patienten mit einem besten objektiven Ansprechen als vollständiges oder partielles Ansprechen
Abkürzungen
auto-SZT: autologe Stammzelltransplantation
BICR: verblindete, unabhängige und zentrale Beurteilung (Blinded Independent Central Review)
cHL: klassisches Hodgkin-Lymphom (classical hodgkin lymphoma)
CR: vollständiges Ansprechen (complete response)
DOR: Dauer des Ansprechens (duration of response)
ECOG: Eastern Co-operative Oncology Group
HR: Hazard Ratio
ITT: Intent-to-treat
IWG: International Working Group
KI: Konfidenzintervall
ORR: Gesamtansprechrate (overall responserate)
OS: Gesamtüberleben (overall survival)
PD-1: programmiertes Zelltod-Protein 1 (programmed cell death protein 1)
PD-L1: programmierter Zelltod-Ligand 1 (programmed cell death ligand 1)
PFS: progressionsfreies Überleben (progression-free survival)
PR: partielles Ansprechen (partial response)
Q3W: alle 3 Wochen
Q6W: alle 6 Wochen
QUELLEN
1. Fachinformation KEYTRUDA®.
2. Kuruvilla J et al. Pembrolizumab versus brentuximab vedotin in relapsed or refractory classical Hodgkin lymphoma (KEYNOTE-204): An interim analysis of a multicentre, randomised, open-label, phase 3 study. The Lancet Oncology 2021; 22(4):512–24.
3. Zinzani PL et al. Health-Related Quality of Life from KEYNOTE-204: a Phase 3, Randomized, Opden-Label Study od Pembrolizumab vs Brentuximab Vedotin in Relapsed or Refractory Classical Hodgkin Lymphoma. ESMO 2020. Oral presentation. Abstract 886MO.
4. Aaronson NK et al. The European Organization for Research and Treatment of Cancer QLQ-C30: A quality-of-life instrument for use in international clinical trials in oncology. J Natl Cancer Inst 1993; 85(5):365–76.
5. EMA/97222/2021; Committee for Medicinal Products for Human Use (CHMP): KEYTRUDA – Variation assessment report as adopted by the CHMP [eingesehen am 13.08.21]. Available from: URL: https://www.ema.europa.eu/en/documents/variationreport/keytruda-h-c-3820-ii-0090-epar-assessment-reportvariation_en.pdf.
Bitte lesen Sie vor Verordnung von KEYTRUDA® die Fachinformation
Link zur Fachinformation
Mit freundlicher Unterstützung von MSD